دندان اضافی از علائم سندرم گاردنر

راهنمای جامع سندرم گاردنر: علائم

راهنمای جامع سندرم گاردنر علائم، تشخیص و روشهای درمان این بیماری ژنتیکی نادر, سندرم گاردنر یک اختلال ژنتیکی نادر و ارثی است که زیرمجموعهای از پولیپوز آدنوماتوز خانوادگی (FAP) محسوب میشود. این بیماری با بروز صدها پلیپ در روده بزرگ (کولون) مشخص میشود که در صورت درمان نشدن، ریسک بسیار بالایی برای تبدیل شدن به سرطان کولون دارند.

افراد مبتلا معمولاً دندانهای اضافه، تومورهای حمید در استخوان و بافتهای نرم، و آفات پوستی را نیز تجربه میکنند. در این مقاله به بررسی دلایل، علائم، روشهای تشخیصی و استراتژیهای درمانی این سندرم میپردازیم. سندرم گاردنر چیست و چگونه ارث میشود؟ سندرم گاردنر ناشی از جهش در ژن APC است که وظیفه کنترل رشد و انقسام سلولی را بر عهده دارد.

وب ژن را از یکی از والدین بگیرند. با این حال، در بخشی از موارد، جهش به صورت ناگهانی رخ میدهد و سابقه خانوادگی برای بیماری وجود ندارد.

علائم وظاهرهای بالینی سندرم گاردنر علائم این سندرم در طول عمر تغییر میکنند و میتوانند از دوران کودکی آغاز شوند.

آفات استخوانی و بافتی استئوما (تومور حمید استخوانی)، فیبروم، لیپوم و تومورهای دسموئید در بافتهای نرم. مشکلات دندانی دندانهای اضافه (سوپر )، عدم شکلگیری دندانها یا ناخنهای دندانی. آفات پوستی و چشمی کیستهای اپیدید، و ضایعات چشمی خاص به نام CHRPE بر روی شبکیه که نشانه تشخیصی مهمی است. بیماریهای همرو و ریسکهای سرطان بیماران سندرم گاردنر نسبت به عموم مردم در خطر بالاتری برای توسعه انواع سرطان قرار دارند.

مهمترین مخاطرات سرطانی شامل سرطان کولون و رکتوم (بسیار رایج در صورت عدم مداخله) سرطان معده و دنی سرطان تیروئید (بهویژه نوع پاپیلاری) سرطان کبد (هپاتوبلاستوما در کودکان) تومورهای غدد درونریز رویههای تشخیصی و تستهای ژنتیکی تشخیص سندرم گاردنر بر پایه یافتههای بالینی، إندوسکوپی و تستهای مولکولی انجام میشود. معیارهای اصلی عبارتند از مشاهدت بیش از ۱۰۰ پلیپ در کولونوسکوپی.

سابقه خانوادگی مثبت برای سندرم گاردنر یا وجود آفات همراه مانند استئوما، تومور دسموئید یا کیستهای اپیدید. تست ژنتیکی برای شناسایی جهش در ژن APC استاندارد طلایی تایید تشخیص است. این تست همچنین برای رین کردن اعضای خانواده توصیه میشود. روشهای تصویربرداری و إندوسکوپی شامل سیگموئیدوسکوپی، کولونوسکوپی و آندوسکوپی بالایی برای ارزیابی روده باریک و معده استفاده میشوند.

استراتژیهای درمانی و مدیریت بیماری با وجود اینکه درمان قطعی برای اصلاح ژن وجود ندارد، مدیریت هدفمند میتواند پیشرفت به سرطان را پیش بگیرد و طول عمر را افزایش دهد. گزینههای درمانی شامل دارودرمانی مصرف مهارکنندههای (مانند سالینداک یا سلکوکسیب) برای کاهش تعداد و اندازه پلیپها.

جراحی پیشگیرانه کولکتومی (برداشتن بخش یا کل کولون) وقتی تعداد پلیپها بالا برود (معمولاً ۲۰ تا ۳۰ پلیپ یا بیشتر) یا دیسپلازی بالا وجود داشته باشد. پروکتوکولکتومی (برداشتن کولون و رکتوم) در موارد پیشرفتهتر انجام میشود. مدیریت تومورهای دسموئید شیمیدرمانی، رادیوتراپی یا داروهای هورمونی برای کنترل رشد. مراقبتهای دندانی و پوستی برداشتن دندانهای اضافه و درمان کیستها.

اسکرینینگ منظم کولونوسکوپی سالانه، سونوگرافی تیروئید، و ارزیابیهای دیگر برای تشخیص زودهنگام سرطان. پیشگیری ثانویه و سبک زندگی از آنجا که سندرم گاردنر ژنتیکی است، پیشگیری اولیه امکانپذیر نیست. اما پیشگیری ثانویه از طریق برنامههای اسکرینینگ سختگیرانه، جراحی در زمان مناسب، تغذیه سالم، اجتناب از تکیه، مدیریت استرس و فعالیت بدنی منظم، میتواند چشمانداز زندگی را به طور قابلتوجهی بهبود بخشد.

طول عمر و کیفیت زندگی با سندرم گاردنر بدون درمان، سرطان کولون در+ ۴۰ سالگی تقریبا حتمی است. اما با جراحی پیشگیرانه کولکتومی یا پروکتوکولکتومی و نظارت دقیق، بیمارانی که عمل میکنند میتوانند انتظار عمر طبیعی داشته باشند. مطالعات نشان میدهد نرخ بقای ۵ ساله پس از تشخیص و مداخله مناسب بسیار بالاست.

جراحیهای روده میتواند عملکرد روده و سبک زندگی را تغییر دهد (مانند نیاز به ایلوستومی یا جیپاچ)، بنابراین مشاوره پیش از عمل ضروری است.

مراقبتهای خودی و زمان مراجعه به پزشک بیماران باید از نشانههای هشدارآور آگاه باشند و بلافاصله به پزشک مراجعه کنند اگر موارد زیر را مشاهده کنند خونریزی مقعدی یا خون در مدفوع تغییرات عادات روده (اسهال یا یبوست مداوم) درد شکمی نامشخص یا کاهش وزن بیدلیل ظهور تودههای جدید در پوست، استخوان یا بطن علائم کمخونی (خستگی، پریشی) زندگی با سندرم گاردنر نیازمند تیم درمانی چندمتخصصه شامل ژنتیکدان، گوارشدان، جراح، إندوکرینولوژیس و دندانپزشک است.

پیروی از برنامههای مراقبت و ارتباط مداوم با تیم پزشکی، کلید کنترل بیماری و حفظ کیفیت زندگی است. هشدار! این مقاله تنها جنبه آموزشی دارد و جایگزین نظر پزشک متخصص نیست. برای تشخیص، درمان و برنامهریزی مراقبتهای شخصی، حتماً با پزشک خود مشورت کنید.

سندرم نونان: علائم

سندرم نونان: علائم

سندرم نونان علائم، علل و روشهای درمان بیماری ژنتیکی, سندرم نونان یک بیماری ژنتیکی است که بر رشد و تکوین اعضای مختلف بدن تأثیر میگذارد. علائم رایج شامل ویژگیهای صورت خاص، قد کوتاه، مشکلات قلبی مادرزادی و تأخیر در رشد است.

این بیماری به دو صورت ارثی یا ناشی از جهشهای خودبهخودی رخ میدهد و شیوع آن در هر ۱۰۰۰ تا ۲۵۰۰ نفر یک مورد برآورد شده است.علائم و عوارضبیماران معمولاً دارای پیشانی بلند، چشمهای گشاد، گوشهای پایینست، گردن کوتاه و بینی صاف هستند. اختلالات قلبی مانند تنگی شریان ریوی و کاردیومیوپاتی هایپرتروفیک شایعترین مشکلات درونی هستند.

شود. اگرچه درمان قطعی وجود ندارد، اما مدیریت علائم با تیمی چندتخصصی شامل متخصصان قلب، ژنتیک، غدد، چشم و غیره امکانپذیر است.

روشهای درمانی شامل هورمون رشد، جراحی قلب، داروهای کنترل خونریزی، گفتاردرمانی و پشتیبانیهای آموزشی میباشد.پیشگیری و مشاورهپیشگیری از وقوع سندرم نونان امکانپذیر نیست، اما خانوادههایی با سابقه بیماری میتوانند از مشاوره ژنتیکی قبل از بارداری بهرهمند شوند. مراقبتهای مداوم و تشخیص زودهنگام کلید بهبود کیفیت زندگی بیماران است.

علت اصلی تالاسمی چیست؟

علت اصلی تالاسمی چیست؟

تالاسمی؛ بررسی کامل علائم، انواع و روشهای در مان این بیماری خونی ارثی

تالاسمی یک اختلال خونی ارثی است که از زمان تولد وجود دارد و بر توانایی بدن برای تولید همو گلوبین طبیعی تأثیر میگذارد. همو گلوبین پروتئینی در گلبولهای قرمز خون است که انتقال اکسیژن به با فتهای بدن را ان جام میدهد. در افراد مبتلا، بدنی کمتر همو گلوبین میسازد و مغز استخوان گلبول قرمز کمتری تولید میکند که منجر به کمخونی میشود.

علت اصلی تا لاسمی چیست؟

همو گلوبین از چهار زنجیره پروتئینی تشکیل شده است دو زنجیره آلفا و دو زنجیره بتا. هر زنجیره توسط ژنهایی کنترل میشود که از والدین به ارث میرسد. نوع تا لاسمی به این بستگی دارد که کدام زنجیره (آلفا یا بتا) دچار نقص ژنتیکی شده و وسعت این نقص شدت بیماری را تعیین میکند.

دستهبندی انواع تا لاسمی

بر اساس شدت بیماری، تا لاسمی به چهار گروه خاموش، مینور (خفیف)، حد واسط و ماژور (شدید) تقسیم میشود. تا لاسمی خاموش معمولا علائمی ندارد و به در مان نیاز ندارد، در حالی که تا لاسمی ماژور شدیدترین نوع است و نیازمند در مان منظم است. دستهبندی دیگر بر اساس نوع زنجیره معیوب است

تالاسمی آلفا

زنجیره آلفا توسط چهار ژن کنترل میشود (از هر والد دو ژن). تعداد ژنهای معیوب شدت بیماری را مشخص میکند یک ژن معیوب (بدون علائم)، دو ژن معیوب (تالاسمی آلفای مینور با کمخونی خفیف)، سه ژن معیوب (بیماری همو گلوبین با علائم متوسط تا شدید) و چهار ژن معیوب (هیدروپس جنینی با همو گلوبین بارت که معمولا ممیت است).

تالاسمی بتا

زنجیره بتا توسط دو ژن کنترل میشود (از هر والد یک ژن). یک ژن معیوب باعث تا لاسمی بتای مینور (کمخونی خفیف) میشود و دو ژن معیوب منجر به تا لاسمی حد واسط یا تا لاسمی بتای ماژور (کمخونی کولی) با علائم شدید میشود.

چه کسانی بیشتر در خطر ابتلا هستند؟

چون تا لاسمی بیماری ارثی است، افرادی که اجدادشان در مناطق شیوع مالاریا مانند آفریقا، جنوب اروپا و آسیای جنوب شرقی زندگی کردهاند، بیشتر در معرض ابتلا هستند. جهشهای ژنی تا لاسمی در گذشته حفاظتی در برابر مالاریا داشتهاند.

علائم تا لاسمی

علائم به نوع و شدت بیماری بستگی دارد. در تا لاسمی خاموش ممکن است هیچ علائمی وجود نداشته باشد یا فقط خستگی خفیف دیده شود. علائم خفیف تا متوسط شامل مشکلات رشد، شکم متورم، تأخیر بلوغ، ناهنجاری استخوان و بزرگشدن طحال میشود. در تا لاسمی شدید (همو گلوبین و بتای ماژور) علائمی نظیر افت اشتها، زردی پوست (یرقان)، ادرار تیره و تغییرات استخوانی صورت مشاهده میشود.

روشهای تشخیص

تشخیص معمولا در دو سال اول زندگی ان جام میشود. پزشک آزمایشهایی نظیر شمارش کامل خون (CBC)، شمارش رتیکولوسیت، با زدید آهن، الکتروفورز همو گلوبین (برای تا لاسمی بتا) و آزمایش ژنتیک (برای تا لاسمی آلفا) را تجویز میکند.

درمان تا لاسمی

تالاسمی - درمان تالاسمی

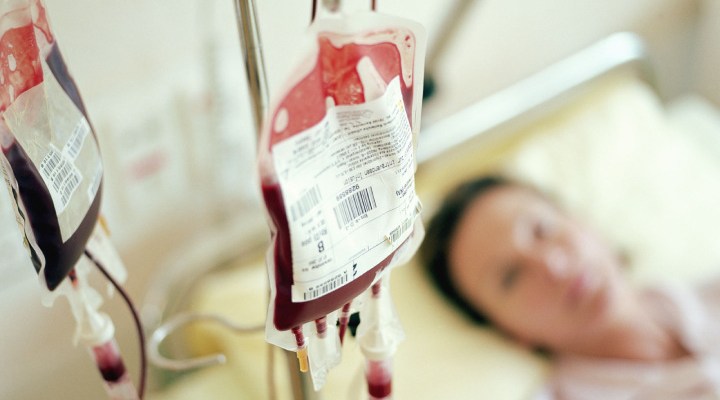
درمان تا لاسمی ماژور شامل انتقال منظم خون و کیلاسیون آهن است. انتقال خون هر ۲ تا ۴ هفته در تا لاسمی بتا و هر ۴ ماه در انواع متوسط و شدید ان جام میشود. کیلاسیون آهن برای حذف آهن اضافی ناشی از انتقالهای مکرر ضروری است و به صورت قرص یا تزریقی ان جام میشود. مکمل فولیک اسید نیز برای تولید گلبولهای قرمز سالم توصیه میشود. پیوند مغز استخوان از اهداکننده سازگار (HLA) تنها روش در مان قطعی است. داروی لوسپترسپت نیز به عنوان در مان جدید برای کاهش نیاز به انتقال خون در برخی موارد استفاده میشود.

عوارض جانبی بیماری و در مان

انباشت آهن ناشی از انتقالهای مکرر میتواند به قلب، کبد و غدد در ونریز آسیب بزند. همچنین خطر عفونتهای جدی وجود دارد، هرچند خون اهدایی با دقت زیاد بررسی میشود.

پیشگیری و مشاوره ژنتیک

از تا لاسمی نمیتوان پیشگیری کرد، اما آزمایشهای ژنتیکی میتواند وضعیت حاملگی والدین را مشخص کند. زوجین حامل میتوانند با مشاوره ژنتیک و استفاده از روشهایی مانند IVF و تشخیص ژنتیک پیش از انتقال جنین (PGT)، از تولد فرزند مبتلا جلوگیری کنند.

مراقبتهای خانگی و سبک زندگی

بیماران باید رژیم غذایی سالم داشته با شند، از تماس با افراد بیمار پرهیز کنند، واکسنها را به موقع در یافت نمایند، از مصرف قرص آهن خودداری کنند و در مورد مکملهای کلسیم و ویتامین با پزشک مشورت کنند. مراقبت از به داشت دست و مراجعه سریع به پزشک در صورت تب ضروری است.

زندگی با تا لاسمی

بیماران باید به طور منظم آزمایشهای، آهن خون، کارکرد قلب و کبد و عفونتهای ویروسی را ان جام دهند تا عوارض جانبی زودتر شناسایی و مدیریت شوند.

سوالات متداول

آیا تا لاسمی در مان میشود؟

پیوند مغز استخوان از اهداکننده سازگار به ترین شانس در مان است، اما یافتن اهداکننده مناسب سخت است و خود پیوند ریسکهای جدی دارد. تصمیمگیری باید با متخصص و در مراکز مجرب ان جام شود.

طول عمر بیماران چقدر است؟

بیماران تا لاسمی مینور عمر طبیعی دارند. در تا لاسمی ماژور، با در مان مناسب و کیلاسیون آهن موثر، طول عمر به شدت افزایش یافته، هرچند عوارض قلبی ناشی از افزایش آهن همچنان عامل اصلی مرگ است.

آیا در دوران با رداری میتوان تا لاسمی را تشخیص داد؟

بله، با آزمایش ژنتیک، مثال برداری از پرزهای کوریون (CVS) و آمنیوسنتز میتوان ابتلای جنین را در دوران با رداری تشخیص داد.

پزشک کی آزمایش تا لاسمی تجویز میکند؟

در موارد تصمیم برای با رداری، داشتن خویشاوند مبتلا، کمخونی بیعلت و ریشه در مناطق شیوع تا لاسمی، پزشک آزمایشهای مربوطه را در خواست میکند.